24 de septiembre de 2009

LAS PLAQUETAS 5º SEMESTRE

" PLAQUETAS"

=MORFOLOGIA=


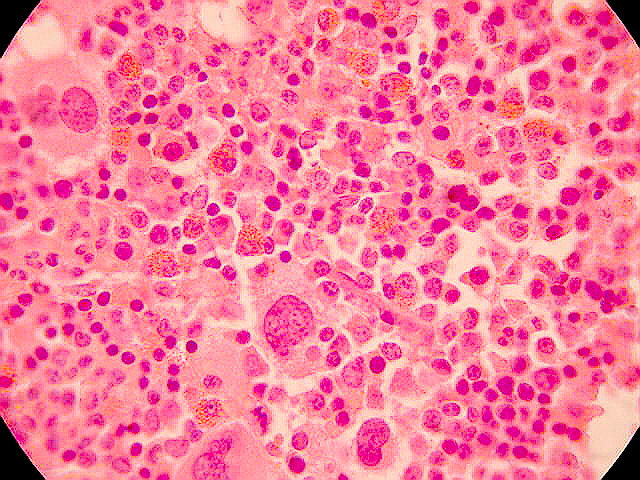
Los trombocitos o plaquetas son células, de unos 3 μm de diámetro, que se encuentran en la sangre y que se forman a partir de un tipo celular denominado megacariocito.
Son irregulares, sin núcleo ni otros orgánulos. Tienen una vida media de 7 a 10 días. Tienen gran importancia en la coagulación sanguínea por su capacidad para agregarse unas con otras en respuesta a diversos estímulos. Forman coágulos, gracias a que poseen gránulos de sustancias activadoras de la coagulación.

Después de los eritrocitos son los elementos celulares más abundantes de la sangre.
Tienen su origen en el tejido hematopoyético (formador de sangre) de la médula ósea, por fragmentación del citoplasma de unas células gigantes, las más grandes del tejido hematopoyético, llamadas megacariocitos.
Las plaquetas circulan como pequeños discos en la sangre periférica.
En promedio, tienen un diámetro entre 1 a 4 µm, su citoplasma se tiñe azul claro a púrpura y es muy granular. No tienen núcleo y su concentración normal en sangre periférica es entre 150.000 y 450.000/µl. Su duración en circulación es de 8 a 11 días.


FASES DE PLAQUETAS:


:FUNCIONES DE PLAQUETAS :


Las plaquetas se aglutinan fácilmente en condiciones de laboratorio, y hasta en condiciones naturales sobre partículas diversas; este "emplaquetamiento" parece influir en acelerar la fagocitosis. Las plaquetas desempeñan un papel importante en la hemostasia. En la coagulación:
o Forman nudos en la red de fibrina.


o Liberan substancias importantes para acelerarla


o Aumentan la retracción del coágulo sanguíneo produciendo la trombostenina, semejante a la actomiosnia del músculo.


o La trombocitopenia coexiste generalmente con la tendencia a las hemorragias, y algunos trastornos de la coagulación como se observa en los casos de púrpuras hemorrágicas con trombocitopenia .
En las heridas las plaquetas aceleran la coagulación , y además al aglutinarse obstruyen pequeños vasos, y engendran substancias que los contraen.


"TIC´S"


Las tecnologías de la información y la comunicación (TIC) -la unión de los computadores y las comunicaciones- desataron una explosión sin precedentes de formas de comunicarse al comienzo de los años '90. A partir de ahí, la Internet pasó de ser un instrumento especializado de la comunidad científica a ser una red de fácil uso que modificó las pautas de interacción social.

Por Tecnologías de la información o Tecnologías de la información y de la comunicación (TIC) se entiende un término dilatado empleado para designar lo relativo a la informática conectada a Internet, y especialmente el aspecto social de éstos. Ya que Las nuevas tecnologías de la información y comunicación designan a la vez un conjunto de innovaciones tecnológicas pero también las herramientas que permiten una redefinición radical del funcionamiento de la sociedad; Un buen ejemplo de la influencia de los TIC sobre la sociedad es el gobierno electrónico, y la publicación de blog atraves de la escuela, para aportar a la especialidad mejores trabajos.
En resumen las nuevas tecnologías de la Información y Comunicación son aquellas herramientas computacionales e informáticas que procesan, almacenan, sintetizan, recuperan y presentan información representada de la más variada forma. Es un conjunto de herramientas, soportes y canales para el tratamiento y acceso a la información. Constituyen nuevos soportes y canales para dar forma, registrar, almacenar y difundir contenidos informacionales. Algunos ejemplos de estas tecnologías son la pizarra digital (ordenador personal más proyector multimedia), los blogs, el podcast y, por supuesto, la web.

Para todo tipo de aplicaciones educativas, las TIC son medios y no fines. Es decir, son herramientas y materiales de construcción que facilitan el aprendizaje, el desarrollo de habilidades y distintas formas de aprender, estilos y ritmos de los aprendices.

Cuáles son las características de las Tics?
Las tecnologías de información y comunicación tienen como características principales las siguientes:
· Son de carácter innovador y creativo, pues dan acceso ha nuevas formas de comunicación.
· Tienen mayor influencia y beneficia en mayor proporción al área educativa ya que la hace más accesible y dinámica.
· Son considerados temas de debate público y político, pues su utilización implica un futuro prometedor.
· Se relacionan con mayor frecuencia con el uso de la Internet y la informática.
· Afectan a numerosos ámbitos de la ciencias humana como la sociología, la teoría de las organizaciones o la gestión.
· En América Latinase destacan con su utilización en las universidades e instituciones países como: Argentina y México, en Europa: España y Francia.
· Las principales nuevas tecnologías son:
o Internet
o Robótica
o Computadoras de propósito específico
o Dinero electrónico
· Resultan un gran alivio económico a largo plazo. aunque en el tiempo de adquisición resulte una fuerte inversión.
· Constituyen medios de comunicación y adquisición de información de toda variedad, inclusive científica, a los cuales las personas pueden acceder por sus propios medios, es decir potencian la educación a distancia en la cual es casi una necesidad del alumno tener poder llegar a toda la información posible generalmente solo, con una ayuda mínima del profesor


IMPORTANCIA TIC´S


=EN CONCLUSIÓN=:


La tic´s son de gran importancia, ya que es de gran ayuda por ejemplo este blog es una herramienta de trabajo en la escuela, permite que publiquemos información de gran utilidad para nuestra especialidad (plaquetas, hemostasia), y así contribuyamos a mejorar las investigaciones nuestras y de personas que lo utilicen y requieran en menor tiempo. El uso de esto no solo es para nosotros si no también para muchachas y muchachos que se interesen por los temas que aquí se exponen.
Estas nos facilitan los trabajos, por que para investigarlos solo los buscamos en el internet, y no tenemos que estar leyendo solo un libro, si no que, le damos clic y aparece una serie páginas que contengan información que sea útil para nuestras tareas y esto se hace de una manera rápida y sencilla.
Este blog contiene investigaciones que sirven para las personas que están estudiando, quieren saber o conocer sobre el área de laboratorista clínico, o estén interesados en algunos temas que aquí se publican.


http://es.wikipedia.org/wiki/Plaqueta
www.medicinapreventiva.com.ve/.../plaquetas.htm http://html.rincondelvago.com/000683352.png
http://images.google.com.mx/imgres?imgurl=http://www.portalesmedicos.com/imagenes/publicaciones_2/0902_plaquetas_purpura_trombocitopenica/anatomia_patologica_microscopio.jpg&imgrefurl=http://www.taringa.net/posts/salud-bienestar/3196159/Plaquetas_-Enfermedades_-Purpura-trombocitopenica.html&usg=__l5TKICTGMA1jJMu-ycxQwOmC3sU=&h=282&w=314&sz=15&hl=es&start=15&um=1&tbnid=zNGyQ0thWolueM:&tbnh=105&tbnw=117&prev=/images%3Fq%3Dretracion%2Bdecoagulos%2Bde%2Bplaquetas%26hl%3Des%26um%3D1

31 de mayo de 2009

*LINFOMA *

Los linfomas son un conjunto de enfermedades cancerosas que se desarrollan en el sistema linfático, que también forman parte del sistema inmunológico del cuerpo humano. A los linfomas también se les llama los tumores sólidos hematológicos para diferenciarlos de las leucemias.


*CLASIFICACION DE LINFOMAS*


Por tanto se distinguen:

Linfomas de células B


Linfomas precursores de células B: leucemia linfoblástica precursora aguda de células B (LLA-B, y linfoma linfoblástico precursor de células B (LBL, por sus siglas en inglés).
Linfomas periféricos de células B.
Leucemia linfocítica crónica de células B y linfoma linfocítico pequeño de células B.
Leucemia prolinfocítica de células B.
Linfoma/inmunocitoma linfoplasmacítico.
Linfoma de células de manto.
Linfoma folicular.
Linfoma extranodal de zona marginal de células B de tipo MALT.
Linfoma nodal de zona marginal de células B (de células B ± monocitoide).
Linfoma esplénico de zona marginal (linfocitos ± vellosos).
Leucemia de células pilosas.
Plasmacitoma y mieloma de células plasmáticas.
Linfoma de células B grandes difuso.
Linfoma de Burkitt.


Linfomas de células T y células Nk


Linfomas precursores de células T: leucemia linfoblástica precursora aguda de células T (LLA-T) y linfoma linfoblástico precursor de células T (LBL, por sus siglas en inglés).
Linfomas de células asesinas naturales (NK) y células T periféricas.
Leucemia linfocítica y leucemia prolinfocítica crónicas de células T.
Leucemia linfocítica granular de células T.
Micosis fungoide y el síndrome de Sézary.
Linfoma periférico de célula T, sin alguna otra caracterización.
Linfoma hepatoesplénico de células T gamma y delta.
Linfoma de apariencia paniculítica subcutáneo de células T.
Linfoma angioinmunoblástico de células T.
Linfoma extranodal de células T y de células Nk, tipo nasal.
Linfoma intestinal de células T, de tipo enteropático.
Linfoma y leucemia de células T en adultos (HTLV 1+).
Linfoma anaplásico de células grandes, tipo sistémica primario.
Linfoma anaplásico de células grandes, tipo cutáneo primario.
Leucemia agresiva de células NK

Linfoma de Hodgkin (Enfermedad de Hodgkin)
Linfoma de Hodgkin nodular abundante en linfocitos.
Linfoma de Hodgkin clásico.
Linfoma de Hodgkin con esclerosis nodular.
Linfoma de Hodgkin clásico rico en linfocitos.
Linfoma de Hodgkin de celularidad mixta.
Linfoma de Hodgkin con depleción de linfocitos.


Estadificación de los linfomas
Se utiliza la clasificación de Ann Arbor para la Enfermedad de Hodgkin de 1971. Para poder estadiar un linfoma se precisa de información de la historia clínica, exploración física, técnicas de diagnóstico por la imagen, análisis de sangre, informe de la biopsia inicial y de la médula ósea.


*Estadios clínicos *

Estadio I: Afectación de una sola región ganglionar, o afectación localizada de un solo órgano o localización extralinfática.
Estadio II: Afectación de dos o más regiones ganglionares del mismo lado del diafragma, o afectación localizada de un solo órgano o localización extralinfática (E) y su ganglio o ganglios regionales con o sin afectación de otras regiones ganglionares en el mismo lado del diafragma.
Estadio III: Afectación de regiones ganglionares a ambos lados del diafragma, que puede acompañarse también de afectación localizada de un órgano o localización extralinfática asociada, o de afectación de bazo (S) o ambas (E+S).
Estadio IV: Afectación diseminada de uno o más órganos extralinfáticos, con o sin afectación ganglionar asociada, o afectación extralinfática aislada con afectación ganglionar a distancia. La afectación de médula ósea implica un estadio IV.


*Síntomas A y B*


Cada estadio clínico debe clasificarse en A y B dependiendo de la ausencia (A) o presencia (B) de síntomas generales definidos. Estos síntomas B son los siguientes.
Pérdida de peso inexplicada de más del 10% del peso corporal habitual en los últimos seis meses a la primera consulta médica.
Fiebre inexplicada con una temperatura superior a 38 grados centígrados. Una enfermedad febril breve asociada a una infección conocida no es un síntoma B.
Sudoración nocturna.


Regiones linfáticas y órganos extralinfáticos

Regiones linfáticas: Corresponden a localizaciones de ganglios linfáticos accesibles a la exploración física (palpación e inspección) como región cervicosupraclavicular, región axilar y región inguinal. Las regiones linfáticas sólo visualizadas por técnicas de imagen como el TAC son el mediastino, retroperitoneo y regiones mesentéricas. Existen estructuras linfáticas que también son consideradas como regiones linfáticas como el anillo de Waldeyer, bazo, apéndice, timo y placas de Peyer. Cuando se afecta al bazo se añade al estadio la letra S (del inglés spleen) y basta que esté aumentado de tamaño en la palpación o por técnicas de imagen, no siendo necesaria la biopsia esplénica.


Órganos extralinfáticos: Son los pulmones, hueso, hígado, cerebro, médula ósea, pleura, peritoneo, glándulas suprarrenales, piel y otros. La afectación hepática, aunque sea localizada, siempre se considera una afectación difusa.


*Tratamiento de los linfomas*


Cada linfoma tiene un tratamiento diferente, pero los tratamientos convencionales ahora incluyen diversos regímenes de quimioterapia, radioterapia, e inmunoterapia, o combinaciones de dichos tratamientos, dependiendo del paciente y su contexto.


29 de mayo de 2009

28 de mayo de 2009

ERITREMIA (Policitemia Vera)

Definición:

Es un incremento anormal en el número de células sanguíneas (principalmente glóbulos rojos) producidos por la médula ósea.

Causas:

La policitemia vera es un trastorno de la médula ósea que ocasiona demasiada producción de glóbulos blancos, glóbulos rojos y plaquetas.

Es una rara enfermedad que se presenta con mayor frecuencia en hombres que en mujeres y es poco común en pacientes menores de 40 años. Su causa exacta se desconoce.

Diagnóstico

Se contempla un diagnóstico de PV si los conteos de glóbulos rojos del paciente son elevados.
Para diagnosticar la PV se pueden usar tres medidas de concentración de glóbulos rojos en la
sangre: el hematocrito, la concentración de hemoglobina y el conteo de glóbulos rojos. Estas
mediciones se incluyen en un análisis de sangre estándar llamado hemograma completo (CBC por
sus siglas en inglés). Los hemogramas generalmente se miden en una máquina que mide en forma simultánea el hematocrito, la concentración de hemoglobina y el conteo de glóbulos rojos, y estas tres medidas son bastante paralelas entre sí.


En un paciente con PV, si un hematocrito normal del 45% aumenta en un tercio a un total de
60%, la hemoglobina normal correspondiente de 150 gramos/litro de sangre también aumentará en un tercio a 200 gramos/litro de sangre. La cantidad de glóbulos rojos correspondiente aumentará también en un tercio. Así, para fines diagnósticos, se puede usar cualquiera de estas tres medidas.


Otras características de diagnóstico de los análisis de sangre para confirmar el diagnóstico de PV:

• Conteo elevado de glóbulos blancos, especialmente la cantidad de neutrófilos, un tipo de glóbulo
blanco. La cantidad de glóbulos blancos aumenta levemente en la mayoría de los pacientes con
PV. El aumento generalmente no progresa.

• Conteo elevado de plaquetas, que ocurre en al menos el 50% de los pacientes. El aumento en la
cantidad de plaquetas puede progresar.

• La presencia de mutación del gen JAK2 en las células sanguíneas.

• Aumento en la masa de glóbulos rojos (por lo general se mide únicamente si la concentración de
hematocrito o hemoglobina no es definitivamente elevada).

• Saturación de oxígeno arterial normal o casi normal.

• Un resultado bajo en la prueba de eritropoyetina (EPO por sus siglas en inglés) en la sangre. (Los niveles de EPO en la sangre son generalmente bajos en los casos de PV, pero son normales o
altos en los casos de policitemia secundaria. Las policitemias secundarias se analizan brevemente
más adelante en esta hoja de información).


FUENTES

http://www.leukemia-lymphoma.org/attachments/National/br_1208891111.pdf

http://es.wikipedia.org/wiki/Policitemia_vera

TALASEMIA

Definición

Es un trastorno sanguíneo que se transmite de padres a hijos (hereditario) en el cual el cuerpoproduce una forma anormal de hemoglobina, la proteína en los glóbulos rojos que transporta el oxígeno. Este trastorno ocasiona destrucción excesiva de los glóbulos rojos y anemia.

Síntomas

El defecto o deleción de un gen en la talasemia β causa una anemia hemolítica que oscila entre leve y moderada sin síntoma alguno. La deleción de dos genes ocasionan anemia más severa y la presencia de síntomas: debilidad, fatiga, dificultad respiratoria. En las variantes más graves, como la talasemia beta mayor, pueden aparecer ictericia, úlceras cutáneas, cálculos biliares y agrandamiento del bazo (que en ocasiones llega a ser enorme). La actividad excesiva de la médula ósea puede causar el ensanchamiento y el agrandamiento de algunos huesos, especialmente los de la cabeza y del rostro.

Los huesos largos tienden a debilitarse y fracturarse con gran facilidad. Los niños que padecen ciertas talasemias pueden crecer con más lentitud y llegar a la pubertad más tarde de lo normal. Como la absorción del hierro puede aumentar c

omo respuesta a la anemia sumado al requerimiento de transfusiones de sangre frecuentes (las cuales suministran más hierro), es posible que se acumulen cantidades excesivas de hierro y se depositen en la musculatura del corazón, causando insuficiencia cardíaca.

Las talasemias son más difíciles de diagnosticar que otros trastornos de la hemoglobina. El análisis de una gota de sangre por electroforesis puede ser útil pero no concluyente, en especial en el caso de talasemia alfa. Por lo tanto, el diagnóstico se basa habitualmente en patrones hereditarios y en análisis especiales de hemoglobina. Por lo general, las personas que padecen talasemia no requieren tratamient

o alguno, pero aquellas con variantes graves pueden requerir un trasplante de médula ósea. La terapia con genes se encuentra en fase de investigación.

Clasificación

Los diferentes tipos de talasemia se clasifican según las cadenas de la hemoglobina cuya síntesis esté afectada:

Alfa - Talasemia

Es un déficit de síntesis de cadenas alfa de hemoglobina. Los síntomas varían en función del número de genes implicados en el trastorno.

  • Si sólo está afectado un gen , los individuos permanecen asintomáticos, pero se transmite a la descendencia.
  • Si se alteran dos genes: nos encontramos ante la talasemia minor . Los pacientes af

    ectados pueden padecer anemias graves. En los recién nacidos pueden detectarse pequeñas cantidades de un tipo especial e inestable de hemoblobina, denominada de Barts, que desaparece pasado el primer mes de la vida.
  • Si sólo es normal un gen: se denomina enfermedad de la hemoglobina H , ya que conlleva a la formación de este tipo de Hb, que es muy inestable. El paciente presenta anemia severa, esplenomegalia, infecciones frecuentes y cálculos vesiculares.
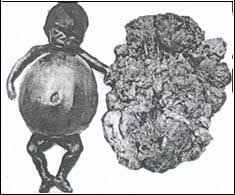
  • Si todos los genes están afectados: es la talasemia alfa mayor o síndrome del hydrops fetalis y provoca muerte intrauterina o a las pocas horas del nacimiento.

Beta -Talasemia

Los individuos heredan un gen de cada progenitor, lo que ofrece varias posibilidades de presentación de la enfermedad:

1.- Enfermedad de Cooley (homocigótica)

Existe una anemia severa. Los síntomas aparecen en los primeros meses de vida, donde los niños adquieren un tinte pálido, presentan picos febriles inesperados y abdomen distendido. La facies es mongoloide y radiológicamente existe aplanamiento de las costillas y malformación del cráneo y alteraciones óseas.

El tratamiento requiere supervisión hospitalaria permanente, esplenectomía si existe hiperesplenismo (aunque nunca antes de los 5 años), desferoxamina, vitamina E, transfusiones de concentrados de hematíes con el objeto de mantener la hemoglobina entre 10 - 12 gr/dl. Se deberá evitar el tratamiento con hierro, y si es posible, trasplante de médula ósea.

2.- Enfermedad de Rietti-Greppi-Micheli (heterocigótica)

Se denomina también rasgo talasémico , es un trastorno muy frecuente que no se acompaña de clínica. Raramente aparecen úlceras crurales o esplenomegalia. Existe una anemia moderada. No se debe administrar hierro a estos pacientes, salvo que sea realmente necesario ya que existe el peligro de producir depósitos patológicos del metal. En ocasiones es necesaria la administración de ácido fólico.


FUENTES

http://es.wikipedia.org/wiki/Beta_talasemia

http://images.google.com.mx/imgres?imgurl=http://www.mdconsult.com/das/patient/body/0/0/10041/1499_es.jpg&imgrefurl=http://www.mdconsult.com/das/patient/body/0/0/10041/31363.html&usg=__e3_mDYeQ7aAQb7VM3wBBY53slE4=&h=226&w=306&sz=19&hl=es&start=3&um=1&tbnid=ucilV8Ov8dYv5M:&tbnh=86&tbnw=117&prev=/images%3Fq%3DTALASEMIA%26hl%3Des%26sa%3DN%26um%3D1

POLICITEMIA


La policitemia es un trastorno en el cual hay demasiados glóbulos rojos en la circulación sanguínea. Es el opuesto de la anemia, que ocurre cuando hay escasez de glóbulos rojos en la circulación. La policitemia también se denomina plétora (aumento excesivo de sangre).Esto puede ocurrir si a una dada presión de oxígeno la Hb queda saturada de O2 no liberándolo como las Hb normales en las mismas condiciones. El organismo para compensar origina más glóbulos rojos.

Sus causa pueden ser las siguientes:

  • aumento en la producción de glóbulos rojos:
  • Un feto con niveles de oxígeno reducidos crónicamente responde produciendo glóbulos rojos adicionales.Algunas anomalías cromosómicas pueden provocar mayor producción de glóbulos rojos.
  • Los glóbulos rojos adicionales ingresan a la circulación del bebé de otra fuente:
  • Un retraso en la sujeción del cordón umbilical con abrazaderas luego del parto hace que sangre de la placenta ingrese en la circulación del bebé.


Síntomas

Muchos bebés con policitemia no tienen síntomas visibles del trastorno. A continuación se enumeran los síntomas más comunes de la policitemia. Sin embargo, cada bebé puede experimentarlos de una forma diferente. Los síntomas pueden incluir:

  • coloración rojiza-púrpura profunda
  • mala alimentación
  • letargo
  • respiración rápida o dificultad respiratoria

ictericia (color amarillo de la piel, los ojos y las membranas mucosas)

  • bajo nivel de glucosa en sangre
  • A veces dolor de cabeza por congestión de vasos.
  • Rotura de vasos.
  • Trastornos de circulación.
  • Trombosis.

Los síntomas de la policitemia pueden parecerse a los de otros trastornos o problemas médicos.

La policitemia tambien sepuede provocar por presencia de quistes o tumor renal, dado a que hay sobre pruduccion de eritropoyetina que estimula a los progenitores eritroides a la produccion de mayor cantidad de eritrocitos

Diagnóstico

Las pruebas de laboratorio muestran un hematócrito alto (recuento de glóbulos rojos) cuando existe policitemia.

Un nivel de hemoglobina alto (proteína de la sangre que transporta oxígeno) también puede ayudar a diagnosticar la policitemia.


Policitemia se refiere al aumento del número de hematíes y, generalmente, de la cantidad de hemoglobina. Hay dos tipos:


  • Policitemia secundaria a:

- Algunos tipos de tumores.


- Endocrina: en el síndrome de Cushing.


- La compensadora, en situaciones en que la médula ósea, si hay poco oxígeno, fabrica más hematíes, como por ejemplo en patologías de pulmón.

FUENTES

http://es.wikipedia.org/wiki/Policitemia

19 de marzo de 2009

ALTERACIONES DE LOS GLOBULOS ROJOS

*ALTERACIONES DE LOS GLOBULOS ROJOS

= El aspecto de los glóbulos rojos vistos al microscopio nos puede ofrecer diversas variables que orientan a diferentes enfermedades.


ALTERACIONES DEL TAMAÑO


LOS HEMATÍES NORMOCÍTICOS PRESENTAN LAS SIGUIENTES DIMENSIONES:

DIÁMETRO LONGITUDINAL: 7-8 Ð.

DIÁMETRO TRANSVERSAL PERIFÉRICO 2 Ð Y CENTRAL 1 ÐÐ

SUPERFICIE: 120-140 Ð2

VOLUMEN 80-100Ð3


ANISOCITOSIS

CONSISTE EN LA COEXISTENCIA, EN UNA MISMA MUESTRA DE SANGRE, DE HEMATÍES DE DISTINTOS TAMAÑOS. SE PRODUCE, POR EJEMPLO, EN LOS PACIENTES TRANSFUNDIDOS.


MICROCITOSIS

CONSISTE EN LA EXISTENCIA DE UNOS HEMATÍES CON UN DIÁMETRO LONGITUDINAL INFERIOR A 7 Ð Y UN VOLUMEN INFERIOR A 80 Ð3. SE PRODUCE EN LAS TALASEMIAS, EN LAS ANEMIAS SIDEROACRÉSTICAS Y, SOBRETODO, EN LAS ANEMIAS FERROPÉNICAS.


MACROCITOSIS

CONSISTE EN LA EXISTENCIA DE UNOS HEMATÍES CON UN DIÁMETRO LONGITUDINAL SUPERIOR A 8 Ð Y UN VOLUMEN SUPERIOR A 100 Ð3. SE PRODUCE EN EL ALCOHOLISMO Y EN LAS HEPATOPATÍAS CRÓNICAS.


MEGALOCITOSIS

CONSISTE EN LA EXISTENCIA DE UNOS HEMATÍES CON UN DIÁMETRO LONGITUDINAL SUPERIOR A 11 Ð. SE PRODUCE EN LAS ANEMIAS MEGALOBLÁSTICAS.


ALTERACIONES DE LA FORMA


ACANTOCITOSIS

CONSISTE EN LA EXISTENCIA DE UNOS HEMATÍES CON ESPECULAS DE LONGITUD Y POSICIÓN IRREGULAR (ACANTOCITOS). SE PRODUCE EN LA ABETALIPOPROTEINEMIA Y EN LA CIRROSIS HEPÁTICA.


DIANOCITOSIS

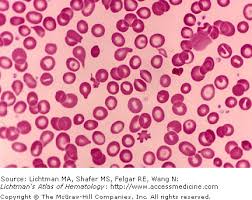
CONSISTE EN LA EXISTENCIA DE UNOS HEMATÍES PLANOS Y CON UNA FORMA DE SOMBRERO MEJICANO. ESTO HACE QUE LOS HEMATÍES, VISTOS FRONTALMENTE, TENGAN UN REBORDE COLORADO, QUE DELIMITA UNA ZONA ANULAR PÁLIDA, CUYO CENTRO TAMBIÉN ESTA COLORADO. ELLO LES CONFIERE UNA IMAGEN EN DIANA Y POR ESO, RECIBEN EL NOMBRE DE DIANOCITOS. LOS LEPTOCITOS SON HEMATÍES TAMBIÉN ANORMALMENTE DELGADOS PERO QUE NO ADOPTAN UN ASPECTO EN DIANA. SE PRODUCE EN TALASEMIAS Y EN LAS HEPATOPATÍAS.


DREPANOCITOSIS

CONSISTE EN LA EXISTENCIA DE UNOS HEMATÍES CON UNA FORMA DE HOZ. SE PRODUCE EN LA ANEMIA DE CÉLULAS FALCIFORMES.


ELIPTOCITOSIS


CONSISTE EN LA EXISTENCIA DE UNOS HEMATÍES CON UNA FORMA ELÍPTICA Y OVAL. SE PRODUCE EN LAS ANEMIAS FERROPÉNICAS, EN LAS ANEMIAS MEGALOBLÁSTICAS Y EN LA MIELOFIBROSIS, PERO ES TÍPICA DE LA ELIPTOCITOSIS HEREDITARIA. TIENEN ESTA FORMA LOS ERITROCITOS DEL CAMELLO, DE LA SALAMANDRA Y DE LA GALLINA.


EQUINOCITOSIS

TAMBIÉN LLAMADOS ESTEREOCITOS O ASTROSITOS, CONSISTE EN LA EXISTENCIA DE UNOS HEMATÍES CON ESPECULAS CORTAS Y DISTRIBUIRLAS REGULARMENTE A LO LARGO DE TODA SU SUPERFICIE. SE PRODUCE, POR EJEMPLO, EN LA UREMIA, CUANDO LOS HEMATÍES SON POBRES EN K+ Y EN LAS HEPATOPATÍAS NEONATALES.


ESFEROCITOSIS

CONSISTE EN LA EXISTENCIA DE UNOS HEMATÍES CON UNA FORMA ESFÉRICA, QUE HABITUALMENTE TAMBIÉN SON DE PEQUEÑO (MICROESFEROCITOS). SE PRODUCE EN LA HIDROCITOSIS, EN LAS ANEMIAS HEMOLÍTICAS AUTOINMUNES Y, SOBRE TODO, EN LA ESFEROCITOSIS HEREDITARIA.


ESQUISTOCITOSIS

CONSISTE EN LA EXISTENCIA DE UNOS HEMATÍES FRAGMENTADOS. SE PRODUCE EN LA ANEMIA HEMOLÍTICA MICROANGIOPÁTICA, EN LA HEMÓLISIS MECÁNICA POR LA PRESENCIA DE UNA PRÓTESIS VALVULAR EN EL CORAZÓN Y EN LAS QUEMADURAS GRAVES.


ESTOMATOCITOSIS

CONSISTE EN LA EXISTENCIA DE UNOS HEMATÍES CON UNA INVAGINACIÓN CENTRAL EN FORMA DE BOCA. ESTOS ERITROCITOS SON REALMENTE DISCOS UNICÓNCAVOS. SE PRODUCE EN EL ALCOHOLISMO Y EN LAS HEPATOPATÍAS CRÓNICAS.


EXCENTROCITOSIS

CONSISTE EN LA EXISTENCIA DE UNOS HEMATÍES CUYA HB ESTÁ CONCENTRADA EN UNO DE SUS POLOS. SE PRODUCE EN EL DÉFICIT DE GLUCOSA 6-FOSFATO DESHIDROGENASA.


KERATOCITOSIS

CONSISTE EN LA EXISTENCIA DE UNOS HEMATÍES CON DOS ESPECULAS EN SU SUPERFICIE. SE PRODUCE EN LA ANEMIA HEMOLÍTICA MICROANGIOPÁTICA, EN LA HEMÓLISIS POR PRÓTESIS CARDIACAS Y EN EL HEMANGIOMA CAVERNOSO.


POIQUILOCITOSIS

CONSISTE EN LA EXISTENCIA DE UNOS HEMATÍES CON UNA SOLA PROLONGACIÓN ALARGADA QUE LES CONFIERE EL ASPECTO DE UNA RAQUETA O DE LAGRIMA (DACRIOCITOS). SE PRODUCE EN LAS TALASEMIAS.


ALTERACIONES DEL COLOR:


LOS HEMATÍES NORMOCRÓMICOS PRESENTAN, CON LOS MÉTODOS DE TINCIÓN, HABITUALES, UNA COLORACIÓN ROSADA. ADEMÁS, ESTA COLORACIÓN ES MÁS INTENSA EN LA PERFIDIA QUE EN EL CENTRO.


ANISOCROMÍA


CONSISTE EN UNA FALTA DE UNIFORMIDAD EN LA COLORACIÓN ENTRE UNOS HEMATÍES Y OTROS. LA COEXISTENCIA DE DOS POBLACIONES DE HEMATÍES, CON COLORACIONES DISTINTAS, SE PRODUCE POR EJEMPLO EN:

EL INICIO DEL TRATAMIENTO DE LAS ANEMIAS CARENCIALES.

LOS ENFERMOS CON ANEMIA HIPOCROMA QUE SON TRASFUNDIDOS.


HIPOCROMÍA


CONSISTE EN LA EXISTENCIA DE UNOS HEMATÍES PÁLIDOS Y CON AUMENTO DE LA CLARIDAD CENTRAL (HEMATÍES HIPOCRÓMICOS Y ANULOCITOS). SE PRODUCE, POR EJEMPLO, EN LAS ANEMIAS FERROPÉNICAS.


HIPERCROMÍA


CONSISTE EN LA EXISTENCIA DE UNOS HEMATÍES INTENSAMENTE COLOREADOS (EMITES HIPERCRÓMICOS). SE PRODUCE EN LA ESFEROCITOSIS HEREDITARIA.


POLICROMASIA

CONSISTE EN LA EXISTENCIA DE UNOS HEMATÍES QUE PRESENTAN UNA COLORACIÓN LIGERAMENTE BASÓFILA. REALMENTE, ESTAS CÉLULAS SON RETICULOCITOS.


INCLUSIONES INTRAERITROCITARIAS

NORMALMENTE, LOS HEMATÍES SOLO CONTIENEN HB, POR LO QUE SU INTERIOR ES HOMOGÉNEO. SON EMBARGO, EN ALGUNAS OCASIONES SE PUEDEN ENCONTRAR ELEMENTOS EXTRAÑOS EN SU INTERIOR:


SUSTANCIA GRANULOFILAMENTOSA

LA SUSTANCIA GRANULOFILAMENTOSA O RELICULOFILAMENTOSA PROCEDE, FUNDAMENTALMENTE, DE RESTOS RIBOSÓMICOS AGREGADOS. CONSISTE EN UNA TRAMA GRANULOSA VISIBLE MEDIANTE LA COLORACIÓN CON AZUL DE CRESIL BRILLANTE. ES PROPIA DE LOS RETICULOCITOS.


CUERPOS DE HEINZ

SON PRECIPITADOS DE HB. CONSISTE EN UNA SERIE DE PEQUEÑAS GRANULACIONES QUE SE SITÚAN EN LA PERIFERIA DE LOS HEMATÍES Y QUE SE TIÑEN DE COLOR PÚRPURA CON UNA SOLUCIÓN DE CRISTAL VIOLETA. SE PRODUCEN EN ENFERMEDADES CONGÉNITAS QUE COMPORTAN UNA INESTABILIDAD DE LA HB, QUE HACE QUE ESTA SE DESNATURALICE Y PRECIPITE EN PRESENCIA DE ALGUNOS MEDICAMENTOS.


CUERPO DE HOWELL-JOLLY

ES UN PEQUEÑO RESIDUO NUCLEAR. CONSISTE EN UN GRUMO VISIBLE EN EL INTERIOR DE LOS HEMATÍES Y QUE SE TIÑE, DE UN COLOR QUE OSCILA ENTRE EL ROJO OSCURO Y EL NEGRO, CON LOS COLORANTES HABITUALES. APARECE EN SUJETOS ESPLENECTOMIZADOS Y EN LOS QUE PADECEN SPRUE.


CUERPOS DE PAPPENHEIMER


TAMBIÉN SE LLAMAN GRÁNULOS SIDERÓTICOS. SON ACÚMULOS DE HEMOSIDERINA UNIDA A PROTEÍNAS. CONSISTEN EN GRÁNULOS BASÓFILOS, CON LAS TINCIONES HABITUALES, QUE ADEMÁS, SE TIÑEN TAMBIÉN DE AZUL CON EL COLORANTE DE PERLS. SE PRODUCEN EN LOS ENFERMOS ESPLENECTOMIZADOS Y EN LAS ANEMIAS SIDEROACRÉSTICAS.


PUNTEADO BASÓFILO

PUEDEN SER AGREGADOS RIBOSÓMICOS ORIGINADOS POR UNA DEGENERACIÓN VACUOLAR DEL CITOPLASMA O PRECIPITADOS DE CADENAS GLOBÍNICAS LIBRES. CONSISTE EN PUNTITOS BASÓFILOS, CON LAS TINCIONES HABITUALES, DE TAMAÑO VARIABLE U DISPERSOS POR TODA LA SUPERFICIE DEL HEMATÍE. SE TIÑEN CON TINCIÓN DE PERLS. SE PRODUCE EN LAS INTOXICACIONES POR PLOMO, Y TAMBIÉN EN LAS TALASEMIAS Y EN LAS LEUCEMIAS.


ANILLO DE CABOT

ESTÁN FORMADOS POR RESTOS DE LA MEMBRANA NUCLEAR O DE MICROTÚBULOS. CONSISTEN EN UNA ESPECIE DE HILOS BASÓFILOS, CON LAS TINCIONES HABITUALES, QUE ADOPTAN UNA FORMA DE ANILLO O DE OCHO Y QUE PUEDEN OCUPAR TODA LA PERIFERIA CELULAR. SE PRODUCE EN LAS ANEMIAS MEGALOBLÁSTICAS.DDD


Anillo cabot


INCLUSIONES PARASITARIAS

SON EJEMPLOS, LAS QUE SE ENCUENTRAN EN LOS HEMATÍES PARASITAZOS POR DISTINTAS FORMAS EVOLUTIVAS DEL PLASMODIUM. ASÍ PUES, SI EL HEMATÍE ESTA PARASITAZO POR UN TROFOZOITO INICIAL, LA IMAGEN PERCIBIDA DENTRO DEL HEMATÍE TIENE FORMA ANULAR (ANILLO PALÚDICO). EN LA BABESIOSIS TAMBIÉN SE PUEDEN OBSERVAR IMÁGENES, CON ASPECTO DE ANILLO, EN EL INTERIOR DE LOS HEMATÍES. SIN EMBARGO, EN ALGUNAS ESPECIES DE BABESIA, LOS TROFOZOITOS GENERAN IMÁGENES EN FORMA DE PERA EN EL INTERIOR DE LOS ERITROCITOS.


Anillo paludico


FUENTES:

http://html.rincondelvago.com/alteracion-de-los-hematies.html